美国监管机构宣布,诺和诺德与礼来必须在旗下减重药的药品标签上新增警示提示,说明这类爆款 GLP‑1 药物存在引发永久性视力丧失的潜在风险。
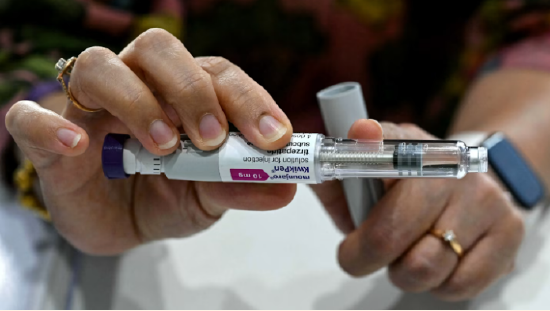
美国食品药品监督管理局(FDA)周一表示,正在向患者以及医护人员通报一项风险:使用 GLP‑1 类药物,可能升高患上一种罕见但严重眼部疾病的概率。该病可造成 “单眼突发无痛性视力下降,甚至永久性失明”。
FDA 要求美国药企礼来、丹麦诺和诺德以及其他 GLP‑1 受体激动剂厂商,在药品标签的“警告与注意事项”板块补充相关内容,提示患上非动脉炎性前部缺血性视神经病变(NAION)的风险上升。
FDA 这一决定,大概率会引发各界对这类药物的讨论:既包括药物本身带来的身体副作用,也涵盖用药人群行为、消费习惯改变可能带来的广泛经济影响。
FDA 称,目前市面上所有 GLP‑1 产品均已有 NAION 病例上报。经过核查分析,FDA 得出结论:服用 GLP‑1 受体激动剂的患者,发生罕见 NAION 事件的潜在风险有所升高。
诺和诺德表示,患者安全是公司 “第一要务”,将持续监测药品安全性,并和全球各地药监机构保持协作。公司周一称:“我们清楚 NAION 会给患者及其家庭带来巨大影响”,同时仍然相信 GLP‑1 药物的收益大于风险。
诺和诺德还补充:“我们依旧认为现有数据尚不能证实二者存在因果关系,对旗下 GLP‑1 药物的获益风险比保持信心。”
礼来表示,FDA 这份通告适用于全部 GLP‑1 类药物,并非专门针对自家减重产品。“我们正在仔细评估这次更新,并会及时向 FDA 作出回应”,礼来同样强调患者安全是首要考量。
FDA 周一的公告参考了 2024 年 7 月《美国医学会眼科杂志》一篇同行评审论文,文章研究 GLP‑1 使用者的 NAION 患病风险。FDA 指出该研究存在若干局限性,但认为有必要对这项潜在风险做进一步评估。
FDA 介绍,论文发表之后,监管方开展了全面评估,覆盖临床试验数据、动物实验数据以及上市后监测数据(包含观察性研究和病例报告)。
监管机构还完成了一项临床试验荟萃分析:使用 GLP‑1 药物的受试者,NAION 发病率为每 10 万人年 6.4 例;对照组仅为每 10 万人年 3.8 例。